
Nature:生酮饮食促肠癌?关键在“脂”,不在“酮”
生酮饮食通过脂质而非酮体介导肠道肿瘤发生
2026年7月,美国麻省理工学院等单位的相关研究人员在《Nature》(IF:56.1)上发表了题为“Ketogenic diet mediates intestinal tumorigenesis through lipids not ketones”的研究论文,揭示了膳食脂质含量通过脂肪酸氧化而非酮体代谢影响肠道肿瘤发生,并强调在遗传易感人群中对癌症预防饮食策略进行细致考虑的必要性。

亮点概述:
-
生酮饮食(KD)会加速肿瘤负荷并缩短生存期,且这一效应与酮体代谢物无关。
-
上调 / 抑制酮体合成关键酶3-羟基-3-甲基戊二酰辅酶A合成酶2(HMGCS2)或阻断酮体分解,均无法改变KD介导的肠道肿瘤发生。
-
肠道PPARα/δ/γ共同缺失,能够显著缓解KD诱导的肠道干细胞过度增殖与克隆扩增。
-
通过CPT1A缺失抑制下游脂肪酸氧化(FAO)可特异性阻断KD下腺瘤形成,提示膳食脂质FAO是肿瘤起始核心驱动因素,而非脂质积累。
研究背景:
生酮饮食(KD)是一种独特的饮食干预措施,其特点是碳水化合物摄入量极低且(通常)脂肪含量较高,可促进全身性酮体代谢产物的生成,并已被证实与小鼠健康寿命的延长有关。尽管生酮饮食与禁食及热量限制(CR)在某些代谢特征上有所相似,包括循环胰岛素水平降低和酮体代谢产物增加,但其根本区别在于它能持续提供高水平的膳食脂质。酮代谢物(也称为酮体)已被认为是一种信号代谢物,可影响干细胞的功能。酮体生成过程中的限速线粒体酶HMGCS2,可催化乙酰辅酶A转化为酮体代谢物乙酰乙酸(AcAc)和β-羟基丁酸(BHB)。尽管近期研究提出,BHB等酮体代谢物可抑制结直肠癌的发生,但它们在小肠中的作用尚不明确,而家族性腺瘤性息肉病(FAP)患者在接受预防性结肠切除术后,小肠正是其癌症风险最高的部位。这一研究空缺尤为重要,因为包括KD在内的饮食干预措施,正日益被视为癌症管理中的辅助策略。因此,脂质驱动的干细胞特性增强与所提出的酮介导的肿瘤抑制之间存在矛盾。
研究结果:
为了研究酮体生成和酮体代谢物对小肠的影响,研究人员采用一种以80% 纯化猪油为基础的KD。与食用纯化对照饮食(CD)的小鼠相比,食用KD的小鼠组织中BHB含量显著更高,体重变化幅度较小。利用最近构建的Lgr5-2A-eGFP-2A-CreERT2报告小鼠(该小鼠在所有肠道干细胞(IS细胞)中表达绿色荧光蛋白(GFP)),观察到LGR5 GFP+ 隐窝基底IS细胞数量增加,增殖增强。KD还显著增加关键生酮酶的表达,如HMGCS2以及FAO限速酶CPT1A。研究人员接着评估膳食脂质含量和酮体代谢物对肠道肿瘤发生的影响,使用携带单拷贝Apc floxed等位基因的Vil-CreERT2小鼠,使得他莫昔芬暴露后可定时丢失单拷贝Apc。通过杂合性丢失导致的第二个Apc等位基因的自发丢失会引发腺瘤形成。给予他莫昔芬后,将小鼠分别置于CD或KD喂食,持续约150天。在此期间,观察到过早死亡率显著增加,且与饮食中的脂质含量呈正相关。KD组小鼠肿瘤负荷增加,单个腺瘤数量增多,且平均肿瘤负荷更高。与肠道肿瘤形成和进展过程中酮体代谢物的变化一致,研究人员在主要人类患者队列中发现循环酮体代谢物的丰度有所增加。在由289名患者组成的两个独立队列中,结直肠腺瘤和癌患者的血清中AcAc和BHB等酮体代谢物的丰度更高。然而在小鼠模型中,肿瘤负荷与循环脂质之间的关联最为显著,KD组小鼠的循环脂质水平更高,且肠道肿瘤数量更多。
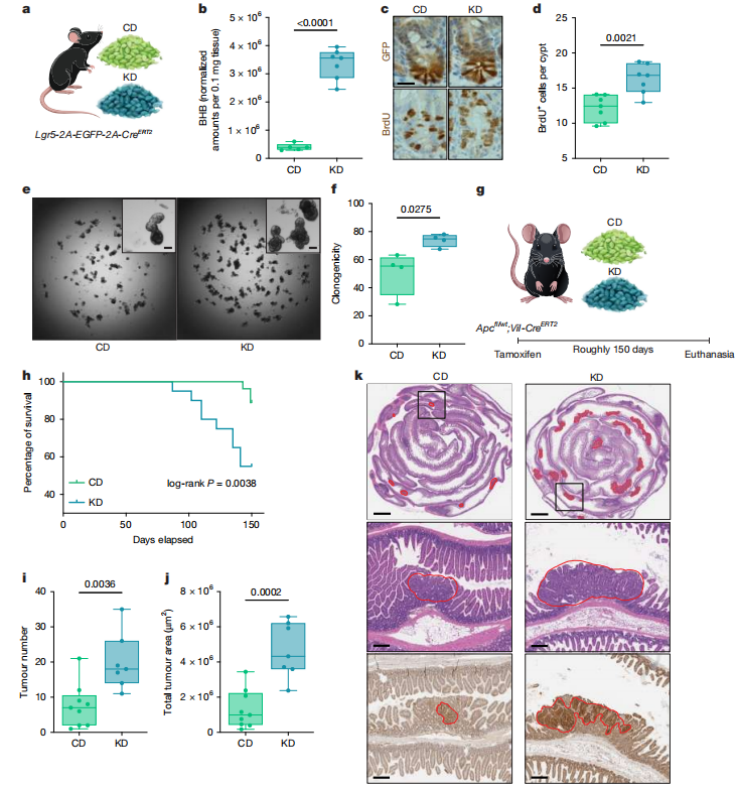

KD可增强IS细胞活性并促进肿瘤发生
为了进一步阐明KD暴露如何调节肠上皮细胞的生物学特性,研究人员对从CD和KD喂食小鼠体内分离出肠上皮细胞进行单细胞RNA测序(scRNA-seq)。基因集富集分析(GSEA)结果显示,上调最显著的通路涉及脂质代谢,表现为脂质氧化、脂肪酸β-氧化及其他脂质分解代谢通路的增强,下调最显著的通路主要涉及抗原加工和呈递。在差异表达基因中,酮体生成中的限速酶Hmgcs2在KD小鼠IS细胞中显著上调。随后研究人员通过将Vil-CreERT2 小鼠与Hmgcs2fl/fl小鼠杂交,构建可诱导的肠道特异性Hmgcs2敲除模型(iKO)。在iKO小鼠中,KD诱导的上皮HMGCS2上调现象消失。上皮HMGCS2缺失显著降低肠道BHB的生成,但未明显改变局部脂质种类。
接着为了探索在KD期间调节全身性酮体生成和肠道肿瘤发生,研究人员采用双敲除(dKO)模型,该模型中Vil-CreERT2和Alb-Cre与Hmgcs2fl/fl及Apcfl/wt等位基因共同表达(dKO)。通过这种方式,既能从遗传学上调控酮体生成,又能允许自发性腺瘤的形成。正如预期,单个Apc等位基因缺失后,肝脏未显示出显著的组织病理学变化,这可能是由于肝脏和肠道组织在增殖动力学上的差异所致。基于已发表的研究表明BHB具有抑瘤作用,推测酮体生成能力的丧失会加剧KD诱导的肿瘤负担。然而,无论是肠道(iKO)还是全身(dKO)酮体代谢物的生成丧失,均未能减弱KD的促肿瘤效应,肿瘤数量和大小均未发生改变。

 酮体生成能力的丧失并不能阻止KD诱导的肿瘤发生
研究人员对分别接受KD或CD喂食的小鼠IS细胞进行转录组分析,相较于CD,KD小鼠IS细胞内多种PPARs及其PPARγ共激活因子1β(Ppargc1b)被显著激活。此外,发现SMADs和SREBF2活性预计增强,而RFXAP/RFANK活性预计降低,这表明在脂质代谢和干细胞维持相关通路的上调与MHC II类分子表达下降之间存在权衡关系。为了探究PPAR信号传导是否是KD对IS细胞产生体内效应所必需的,研究人员通过将Ppara−/−小鼠与Ppardfl/fl ; Ppargfl/fl ; Vil-CreERT2小鼠杂交,构建肠道三重PPAR敲除模型(PPAR-3KO)。KD通常会在肠道隐窝中诱导CPT1A、HMGCS2、FABP1及其他脂质代谢酶的表达,而在PPAR-3KO小鼠中,这种诱导被消除。从功能上看,KD喂食的PPAR-3KO小鼠表现出隐窝细胞增殖减少、OLFM4+间质细胞或早期前体细胞数量减少、LGR5+间质细胞数量减少,且体外克隆形成能力减弱。随后研究人员将肿瘤模型与药理学PPAR调节相结合,CD喂食小鼠接受PPARδ选择性激动剂GW501516,而KD喂食的小鼠则接受PPARδ拮抗剂GSK3787,结果发现CD条件下PPARδ的激活足以导致肿瘤增大,而在KD条件下PPARδ的抑制则同时减少肿瘤数量和体积,这证实了PPAR信号传导介导饮食中脂质过量所产生的促肿瘤效应。

 KD通过激活PPAR信号通路驱动IS细胞活性及肿瘤发生
对KD喂食的小鼠IS细胞进行GSEA显示,脂质分解代谢和FAO通路显著富集。在与FAO相关的转录本中,KD小鼠IS细胞中Cpt1a基因显著上调,其蛋白水平也相应增加。为了探究FAO的功能需求,研究人员构建可诱导的肠道特异性Cpt1a敲除小鼠(CPT1A iKO;Cpt1afl/fl;Vil-CreERT2)。脂质组学分析揭示,CPT1A缺失后出现两类截然不同的脂质变化。I类物质(51种脂质),主要是膜磷脂,包括磷脂酰乙醇胺、磷脂酰甘油和磷脂酰胆碱,在野生型上皮中因KD而减少,而CPT1A缺失则阻止这种减少。II类物质(315种脂质;79%为甘油三酯,包括甘油二酯和脂肪酰基)在野生型上皮中因KD而诱导产生,且这种诱导同样需要CPT1A。由于CPT1A缺失可阻止这两种由KD诱导的脂质变化,因此无法确定哪一类脂质池与肿瘤发生具有因果关系。尽管如此,CPT1A的遗传需求确立FAO是连接膳食脂质暴露与KD诱导的肿瘤发生之间的限速代谢步骤。最后,CPT1A的缺失消除KD诱导的组织BHB水平升至CD水平,并减少KD条件下OLFM4+ IS细胞的数量,这表明FAO丧失既阻止KD诱导的酮体生成,也阻止IS细胞的扩增。
为了评估其对肿瘤发生的影响,研究人员将CPT1A iKO小鼠与Apcfl/wt ;Vil-CreERT2背景小鼠进行杂交。在KD条件下,CPT1A iKO小鼠的生存期显著延长,且肿瘤数量减少,总肿瘤负荷也降低。关键的是,在CD条件下,CPT1A缺失对肿瘤数量或面积均无影响,这证实了FAO是肿瘤起始的限速代谢需求,且这一作用特异性地发生在膳食脂质过剩的背景下。这种解耦现象,即两种饮食条件下均存在持续性脂质重塑(I类),但肿瘤抑制作用仅限于KD,表明是FAO而非脂质积累或重塑本身,介导了膳食脂质的促肿瘤效应。

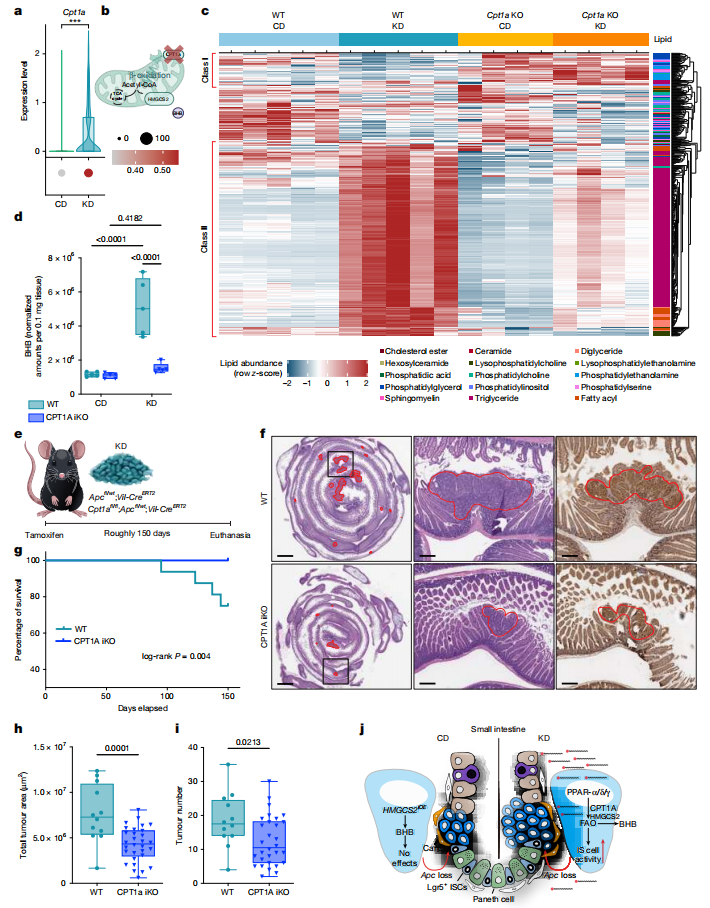
KD通过CPT1A依赖性FAO促进肿瘤发生
综上所述,该研究表明,KD是通过脂质驱动的代谢重编程而非酮体代谢物信号传导来影响肠道肿瘤发生的。脂质可获得性、PPAR信号传导以及FAO激活被证实是肠道上皮细胞中肿瘤起始的关键决定因素,这突显了区分KD与生理性酮症所导致的代谢后果的必要性。