
Science Advances:伍兵团队揭示HMGCS1驱动致病性TH17细胞分化与自身免疫炎症新机制
羟甲基戊二酰辅酶A合酶1在驱动致病性TH17细胞免疫和自身免疫性疾病中的非经典作用
2026年8月,武汉大学中南医院国家重点病毒与生物安全实验室和免疫学与代谢前沿科学中心相关研究人员在《Science Advances》(IF:13.9)上发表了题为“Unconventional role of hydroxymethylglutaryl-CoA synthase 1 in driving pathogenic TH17 cell immunity and autoimmune diseases”的研究论文,揭示了HMGCS1在免疫代谢中不依赖其胆固醇合成酶活性的非经典功能,将HMGCS1与内质网应激及TH17细胞致病性联系起来,为自身免疫疾病的机制解析和临床干预提供了新的靶点。
亮点概述:
-
炎症细胞因子诱导HMGCS1表达,且HMGCS1优先表达于体内外的致病性TH17细胞。
-
HMGCS1 特异性参与致病性TH17细胞分化并增强自身免疫病,但对非致病性TH17细胞则无此作用。
-
致病性TH17细胞利用内质网应激相关的IRE1α-XBP1s信号轴对Rorc的表达进行转录调控,并促进其生成。
-
HMGCS1通过促进 IRE1α与E3泛素连接酶MARCH5之间的相互作用,抑制了蛋白酶体介导的IRE1α蛋白降解。
研究背景:
辅助性T细胞17(TH17)是CD4⁺ T细胞中一个独特的亚群,其特征为表达主转录因子RORγT并产生IL-17A。TH17具有异质性,能够呈现致病性或非致病性表型。致病性TH17(pTH17)细胞由白细胞介素-6(IL-6)+ IL-1β + IL-23共同驱动,表达粒细胞-巨噬细胞集落刺激因子(GM-CSF)和IL-23R;而非致病性TH17(βTH17)细胞则由转化生长因子-β1(TGF-β1)和IL-6诱导,通过IL-10和CD5L维持组织稳态。研究表明内质网(ER)应激与炎症存在双向交互作用,且已知多种应激反应可调控TH17细胞功能,但T细胞固有的ER应激是否直接调控pTH17细胞的分化与致病性尚不明确。
3-羟基-3-甲基戊二酰辅酶A合酶1(HMGCS1)是甲羟戊酸途径的关键酶,负责ER中异戊二烯和胆固醇的合成。胆固醇代谢在调控T细胞应答中的重要作用,且HMGCS1在维持ER稳态中具有潜在作用。然而,HMGCS1在TH17细胞背景下是否以及如何影响ER应激尚不明确。
研究结果:
为全面解析pTH17细胞生成的分子机制,研究人员对体外分化后的βTH17细胞和pTH17细胞进行了基于LC-MS的蛋白质组分析,共鉴定出151种在pTH17细胞中显著上调的蛋白质,其中胆固醇生物合成中的关键酶HMGCS1是pTH17细胞中上调幅度最大、信号强度最高的候选蛋白。单细胞RNA测序(scRNA-seq)对实验性自身免疫性脑脊髓炎模型(EAE,一种成熟的由pTH17介导的多发性硬化症(MS)模型)小鼠脊髓中CD45⁺淋巴细胞进行谱系分析,并发现脊髓浸润的CD4⁺ T细胞HMGCS1表达水平显著高于引流淋巴结中的CD4⁺ T细胞。在脊髓T细胞亚群中,脊髓浸润性IL-17A⁺CD4⁺ T细胞的HMGCS1表达水平最高。此外,多种炎症细胞因子(IL-6、IL-1β和IL-23)的组合均可诱导HMGCS1表达,而TGF -β1则无此作用。因此,这些观察结果表明,炎症状态在体内和体外均能促进CD4⁺ T细胞及pTH17细胞中HMGCS1的表达。
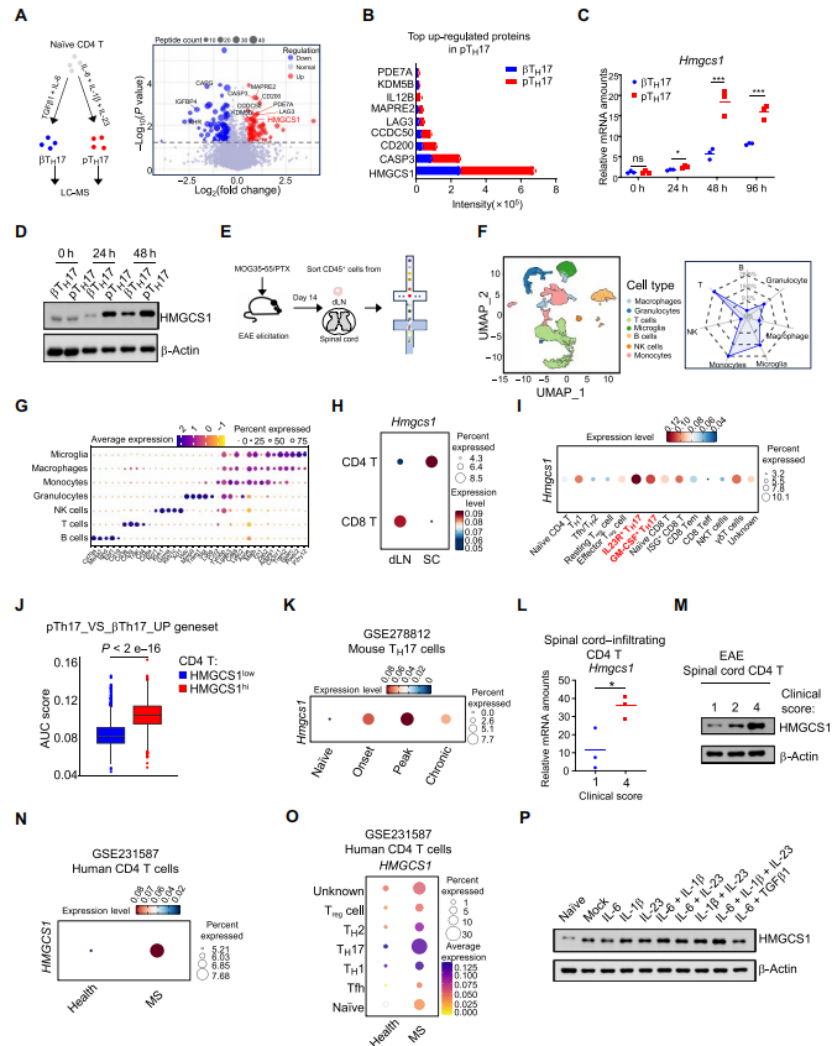
在体内和体外的炎症条件下,HMGCS1在CD4+ T细胞和pTH17细胞中均呈高表达
随后,研究人员构建了HMGCS1在T细胞中被特异性诱导性敲除的(icKO)小鼠模型,用于探究HMGCS1是否以及如何调控pTH17细胞分化。体外分化实验发现,在TGF-β1 + IL-6存在下被激活时,HMGCS1缺陷和HMGCS1充足的CD4⁺ T细胞产生的IL-17A+细胞比例相当;然而,当在IL-6 + IL-1β + IL-23极化条件下被激活时,HMGCS1缺陷T细胞中IL-17A⁺和RORγT⁺细胞频率降低,伴随着pTH17相关基因(Il17a、Rorc、Il23r、Csf2)表达下调,而βTH17相关基因(Il10、Ahr、Maf、Cd5l)表达升高。转录组和蛋白质组学分析进一步证实HMGCS1缺陷导致pTH17特征基因和蛋白表达下降,表明HMGCS1在驱动pTH17细胞分化和致病性中发挥重要作用。
体内EAE模型中,与野生型(WT)小鼠相比,HMGCS1 icKO小鼠表现出更低的EAE发病率、延迟的疾病发作和减轻的疾病严重程度。免疫学分析显示,HMGCS1 icKO小鼠脊髓中促炎性CD4⁺ T细胞亚群(IL-17A⁺、IL-17A⁺IFN-γ⁺、GM-CSF⁺)显著减少,而IL-10⁺细胞增加;脊髓浸润CD4⁺ T细胞中pTH17相关基因表达降低(包括Rorc、Il17a、Il23r和Csf2),而与βTH17细胞相关的基因Il10表达升高。此外,在结肠炎模型中,HMGCS1缺陷同样减轻了肠道炎症严重程度,具体表现为结肠浸润CD4⁺ T细胞中IL-17A、RORγT和GM-CSF表达降低。上述结果说明HMGCS1是pTH17细胞引发组织免疫病理及继发性自身免疫反应所必需的。
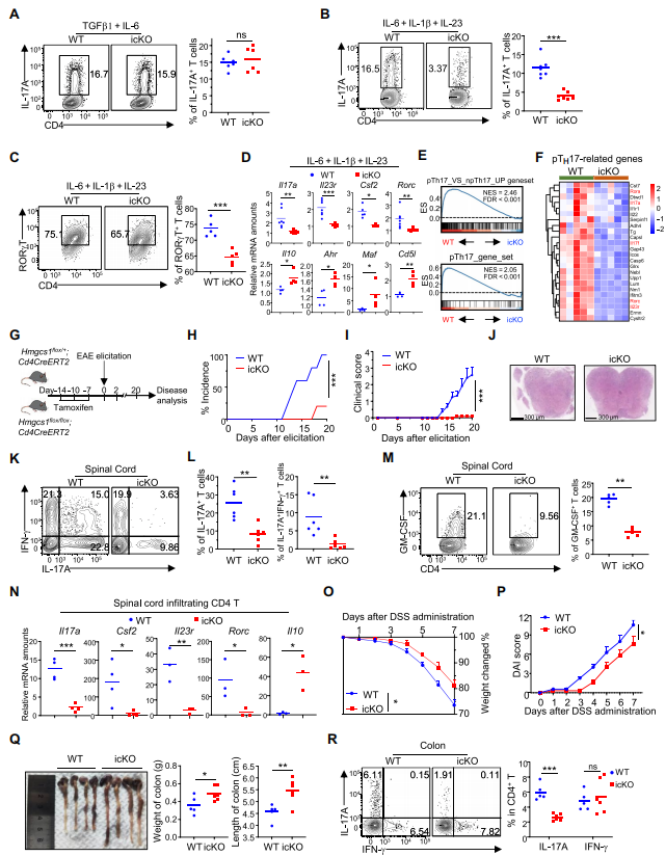
HMGCS1调控pTH17细胞的分化与致病性
HMGCS1蛋白硫解酶折叠结构域中的第129位半胱氨酸(Cys129)残基在人源与鼠源之间高度保守,对其酶活性至关重要。利用Cys129特异性不可逆抑制剂Hymeglusin处理分化中的T细胞后,pTH17细胞的生成及其致病性受抑,促炎性TH17基因特征表达降低,表明HMGCS1以依赖其Cys129位点的方式调控pTH17细胞分化。鉴于甲羟戊酸-胆固醇生物合成途径已被证明参与T细胞应答的调控,于是研究人员进一步探究HMGCS1是否通过胆固醇代谢调控pTH17细胞的生成。基于LC-MS的胆固醇代谢分析表明,在pTH17细胞分化过程中,HMGCS1缺失时总游离胆固醇水平基本保持不变,这种固醇生物合成途径所表现出的明显韧性与下游酶的代偿性转录上调有关。这些数据表明HMGCS1在pTH17细胞中的关键作用超越了其经典的代谢功能:HMGCS1通过其Cys129残基调控pTH17细胞的生成,该调控机制独立于其在胆固醇生物合成中的酶活性。

HMGCS1以不依赖于胆固醇生物合成的方式诱导pTH17细胞分化
接着,研究人员对HMGCS1促进pTH17细胞应答的分子机制进行探究,RNA-seq显示未折叠蛋白反应(UPR)基因集在HMGCS1充足的pTH17细胞中显著富集,HMGCS1缺失或抑制后ER应激减轻,肌醇需求酶1α(IRE1α)表达和磷酸化水平显著降低。功能验证表明,ER激诱导剂Thapsigargin或IRE1α异位表达均可恢复HMGCS1缺陷导致的pTH17分化缺陷,说明HMGCS1通过维持ER应激–IRE1α信号轴,促进pTH17细胞的分化和致病性。ER应激条件下,激活的IRE1α通过剪切XBP1u mRNA产生具有转录活性的XBP1s,后者直接结合Rorc启动子激活其转录。进一步研究表明,HMGCS1缺失导致XBP1s表达下降,而XBP1s异位表达可挽救HMGCS1缺陷型T细胞的IL-17A生成缺陷。这些结果证实,HMGCS1通过IRE1α-XBP1s信号轴促进pTH17细胞的分化。
从机制上看,HMGCS1定位于ER膜上,通过结合并稳定IRE1α蛋白发挥作用。这种稳定作用是通过阻止IRE1α与E3泛素连接酶MARCH5相互作用而实现的,从而抑制其K48连接型泛素化及随后的降解过程。此外,干扰T细胞中的HMGCS1或ER应激反应会阻碍pTH17免疫应答,并在体内减轻自身免疫性疾病。
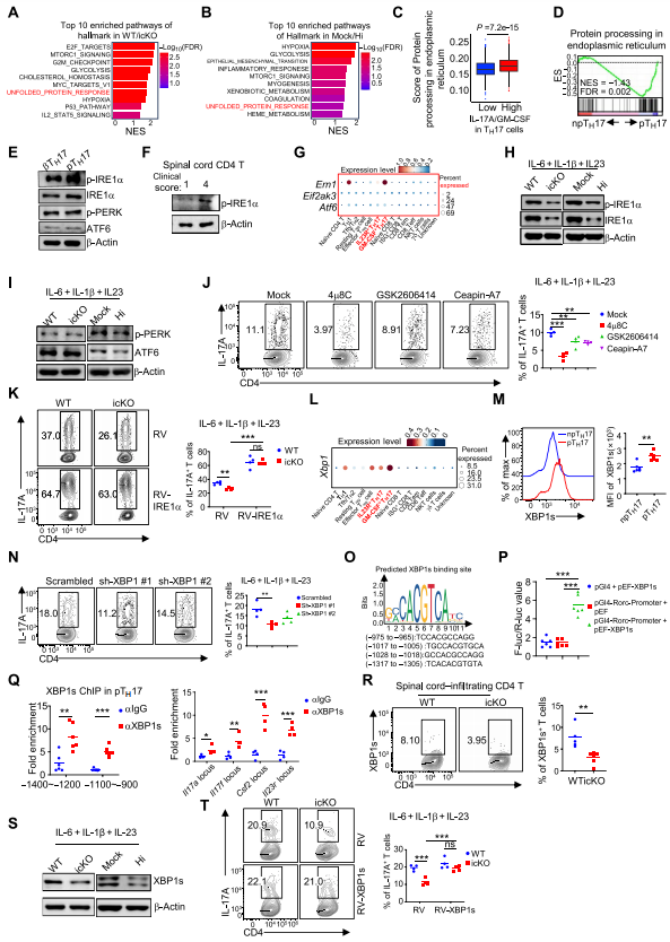
HMGCS1通过IRE1α–XBP1s介导的ER应激通路调控pTH17细胞的生成
总之,该研究阐述了HMGCS1是pTH17细胞功能中一个关键的非代谢调节因子,它通过维持IRE1α–XBP1s介导的ER应激轴来驱动自身免疫性神经炎症,靶向这一枢纽或可为治疗pTH17细胞介导的免疫病理过程提供新的治疗策略。