Nature Communications:江从庆教授团队揭示DNMT3A通过表观遗传与代谢协同调控驱动肿瘤免疫逃逸新机制
体内CRISPR筛选揭示DNMT3A在肿瘤免疫逃逸中的双重功能
2026年9月,武汉大学中南医院等单位相关研究人员在《Nature Communications》(IF:18.1)上发表了题为“In vivo CRISPR screens identify dual functions of DNMT3A in mediating tumor immune evasion”的研究论文,揭示了DNMT3A在介导TNFα诱导的细胞死亡抵抗及肿瘤免疫逃逸过程中的双重作用,为靶向DNMT3A逆转免疫检查点治疗耐药提供了新思路。
亮点概述:
-
通过体内CRISPR筛选,鉴定出DNMT3A是驱动肿瘤免疫逃逸的关键调控因子。
-
DNMT3A以甲基转移酶依赖方式抑制TNFRSF1A/1B表达,使肿瘤细胞逃避TNFα诱导的杀伤。
-
DNMT3A以非依赖方式与NFYA互作激活胆固醇合成,导致肿瘤间质液中累积酵母甾醇。
-
酵母甾醇阻碍CD8⁺ T细胞中SREBP2的成熟并促进HMGCR的降解,从而抑制胆固醇生物合成并削弱其抗肿瘤效应功能。
研究背景:
结直肠癌(CRC)是全球发病率和死亡率极高的恶性肿瘤。近年来,肿瘤免疫治疗(CIT)虽为CRC患者带来新希望,但仅少数特定表型患者能从免疫检查点抑制剂(ICIs)中获益,且部分初始应答者最终仍会产生获得性耐药。
表观遗传失调(DNA甲基化和组蛋白修饰)通过调控癌基因/抑癌基因及重塑肿瘤微环境(TME)驱动肿瘤生长和免疫逃逸。DNA甲基化在肿瘤免疫中也发挥着关键作用,DNA甲基转移酶抑制剂(DNMTi)联合ICIs的疗效已在多种肿瘤模型中验证,但并非所有由低甲基化药物引起的免疫学改变都能增强抗肿瘤反应。目前可用的DNMTi主要靶向DNA甲基转移酶(DNMTs)的甲基转移酶活性,最新证据表明DNMT3A存在独立于酶活性的非经典功能(如调控氧化磷酸化),DNMT3A具有独立于DNA甲基化的非酶促功能,但其在肿瘤免疫中的具体机制尚不明确。
研究结果:
为鉴定驱动肿瘤免疫逃逸的关键表观遗传调控因子,研究人员利用慢病毒介导的CRISPR基因敲除(KO)文库转导MC38细胞,并分别植入免疫缺陷的NCG小鼠和免疫健全的C57BL/6小鼠体内进行筛选,发现C57BL/6小鼠来源的MC38肿瘤细胞中Dnmt3a表达水平高于NCG小鼠来源的细胞或体外培养的细胞,提示DNMT3A可能介导免疫逃逸。进一步通过CRISPR构建Dnmt3a KO的MC38、CT26和B16-F10细胞系,发现Dnmt3a KO不影响肿瘤细胞在体外的增殖能力,但在免疫健全C57BL/6小鼠中显著抑制肿瘤生长并延长生存期,而在免疫缺陷型NCG小鼠中无此效应。这些数据表明DNMT3A可作为一种免疫抑制性分子,在CRC中促进肿瘤的免疫逃逸。
为阐明Dnmt3a缺失所诱导的TME变化,研究人员对sgNTC组和sgDnmt3a组肿瘤样本进行单细胞RNA测序(scRNA-seq)及多重免疫组化分析,发现与sgNTC组相比,Dnmt3a缺陷型肿瘤中浸润性CD4⁺ T与CD8⁺ T细胞的比例升高,且CD8⁺ T细胞毒性效应分子(IFNγ、TNFα、GzmB)产生增强、耗竭标志物(PD1、TIM3)表达降低。利用OT-I CD8⁺ T细胞与MC38-OVA细胞共培养体系及体内转移瘤模型,进一步证实Dnmt3a缺失可直接增强CD8⁺ T细胞的活化和细胞毒性,表明DNMT3A作为免疫抑制性分子限制CD8⁺ T细胞的活化与效应功能。
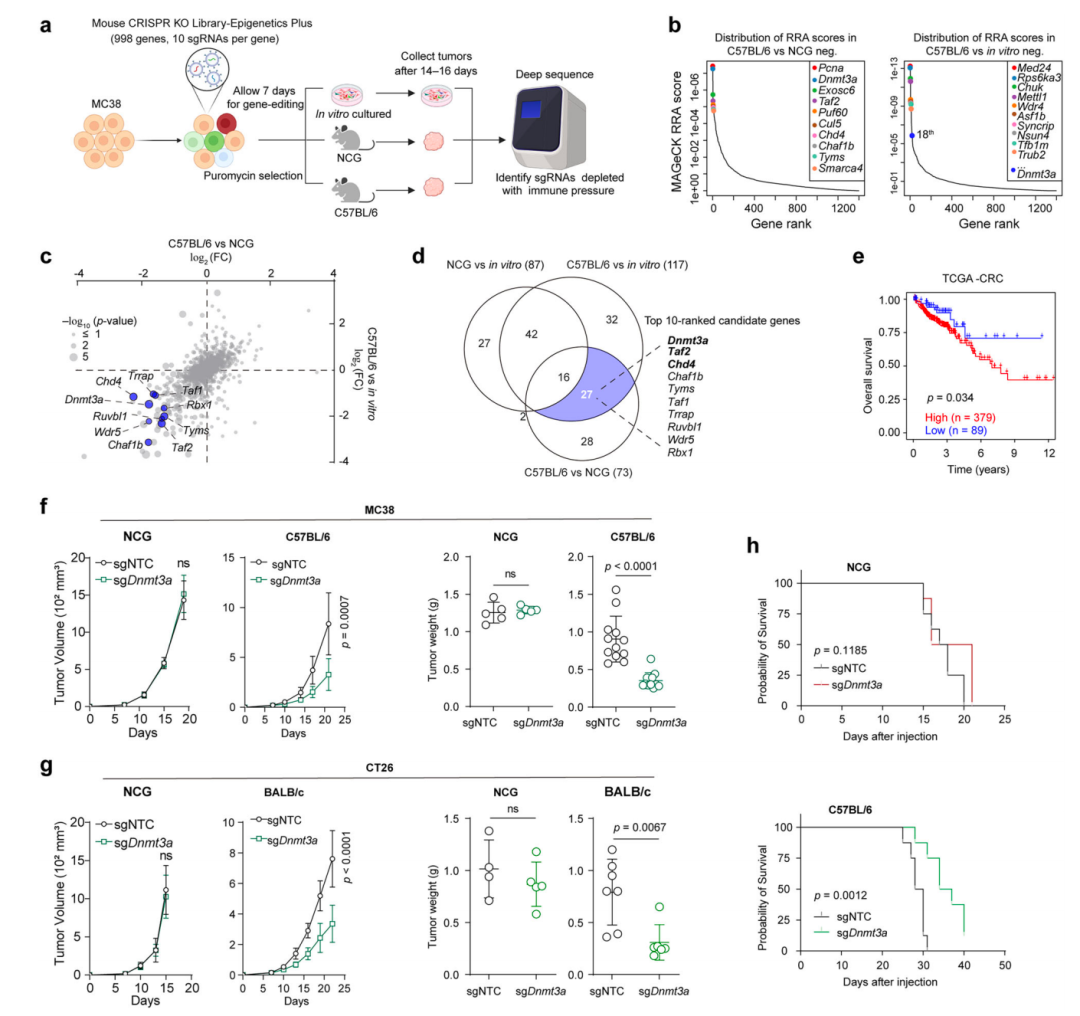
DNMT3A作为免疫抑制分子促进免疫逃逸
随后,研究人员通过Transwell共培养、OT-I效应细胞基因KO及TNFα抗体中和实验证实,Dnmt3a缺失可增强肿瘤细胞对CD8⁺ T细胞介导杀伤的敏感性,该过程依赖于TNFα。RNA-seq与富集分析显示,Dnmt3a缺失导致TNF信号通路基因显著上调,同时胆固醇生物合成通路基因显著下调,表明DNMT3A可促进胆固醇合成基因表达,Dnmt3a缺失可增强肿瘤细胞对TNFα诱导细胞死亡的敏感性。为探究肿瘤细胞中DNMT3A表达水平升高是否会通过破坏肿瘤免疫微环境(TIME)内的胆固醇稳态而削弱CD8⁺ T细胞的抗肿瘤活性,研究人员对从sgNTC和sgDnmt3a肿瘤中分离出的肿瘤间质液(TIF)进行胆固醇及氧化胆固醇分析。发现与sgNTC对照组相比,Dnmt3a缺陷型肿瘤的TIF中多种胆固醇生物合成中间体,如酵母甾醇、脱氢胆甾烯醇、减数分裂活化甾醇(T-MAS)、羊毛甾醇及减数分裂甾醇(FF-MAS)均显著降低,其中,作为Bloch途径中关键甾醇中间体的酵母甾醇降低幅度最为显著。
此外,通过体外共培养和体内荷瘤模型评估了酵母甾醇对CD8⁺ T细胞介导的抗肿瘤免疫应答的影响。发现酵母甾醇呈剂量依赖性地抑制CD8⁺ T细胞效应分子(GzmB、IFNγ)产生、下调活化标志物(CD69、CD25)、上调耗竭标志物(PD1、TIM3)并削弱其肿瘤杀伤活性,而体内注射酵母甾醇可部分消除Dnmt3a缺失诱导的肿瘤抑制效应。将酵母甾醇的作用从普通CD8⁺ T细胞拓展至CAR-T细胞的研究发现,酵母甾醇预处理同样抑制抗CD19 CAR-T细胞的效应功能并削弱其在RAJI和MC38-hCD19模型中的抗肿瘤活性,表明肿瘤来源的酵母甾醇可调节CD8⁺ T细胞的活化及效应功能,从而削弱其抗肿瘤活性。
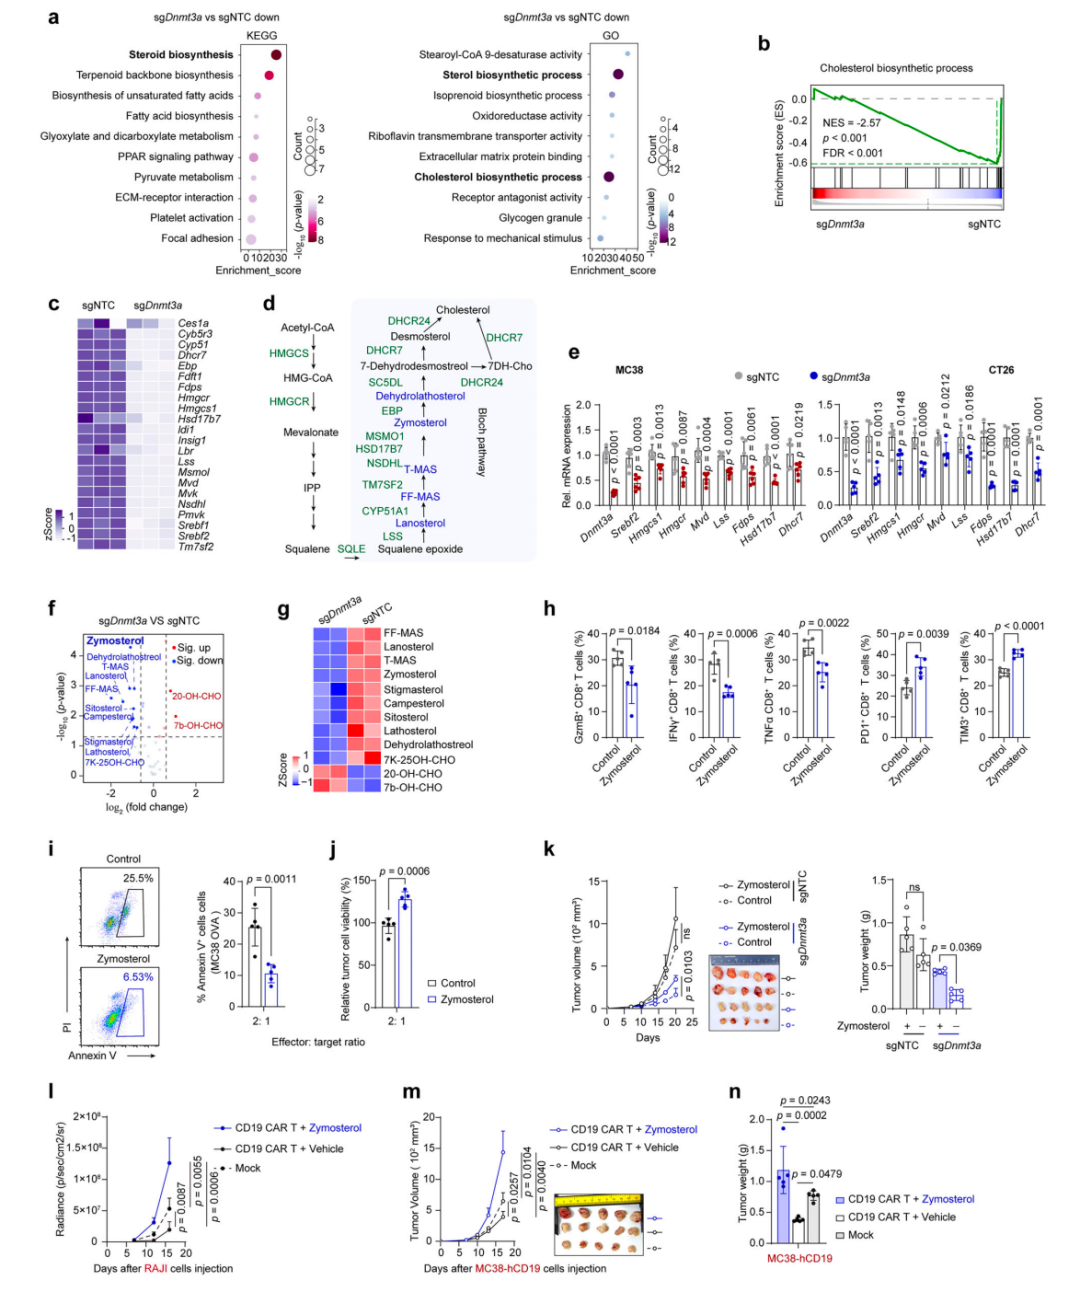
肿瘤细胞内源性DNMT3A驱动胆固醇生物合成,从而削弱CD8⁺ T细胞的抗肿瘤免疫应答
为阐明酵母甾醇抑制CD8⁺ T细胞抗肿瘤活性的分子机制,研究人员对经酵母甾醇或DMSO处理的原代小鼠CD8⁺ T细胞进行了RNA-seq分析。发现酵母甾醇处理显著下调CD8⁺ T细胞中胆固醇生物合成通路相关基因(Hmgcs1、Hmgcr、Dhcr7),但不改变Srebf2基因表达。机制上,酵母甾醇抑制SREBP2裂解并直接加速HMGCR降解,从而抑制胆固醇合成。其他Bloch途径甾醇,包括FF-MAS、T-MAS和7-脱氢羊毛甾醇,也有类似效应。这部分结果表明,酵母甾醇与其他Bloch途径甾醇共同作用,通过抑制SREBP2裂解、增强HMGCR降解,抑制CD8⁺ T细胞胆固醇生物合成,进而损害其抗肿瘤功能。进一步的研究揭示了DNMT3A促进肿瘤生长和免疫逃逸的双重机制:DNMT3A一方面通过其经典的甲基转移酶活性,直接甲基化TNF信号通路关键基因(TNFRSF1A和TNFRSF1B)的启动子,从而抑制其表达,降低肿瘤细胞对TNFα诱导死亡的敏感性;另一方面,DNMT3A通过一种非经典的、不依赖甲基转移酶活性的机制,利用其N端结构域与转录因子NFYA直接相互作用,促进NFYA占据SREBF2启动子,从而激活SREBP2及下游胆固醇生物合成基因转录,削弱瘤内CD8⁺ T细胞效应功能。上述结果表明,DNMT3A的经典甲基转移酶依赖功能与非经典甲基转移酶非依赖功能对肿瘤免疫逃逸均不可或缺。
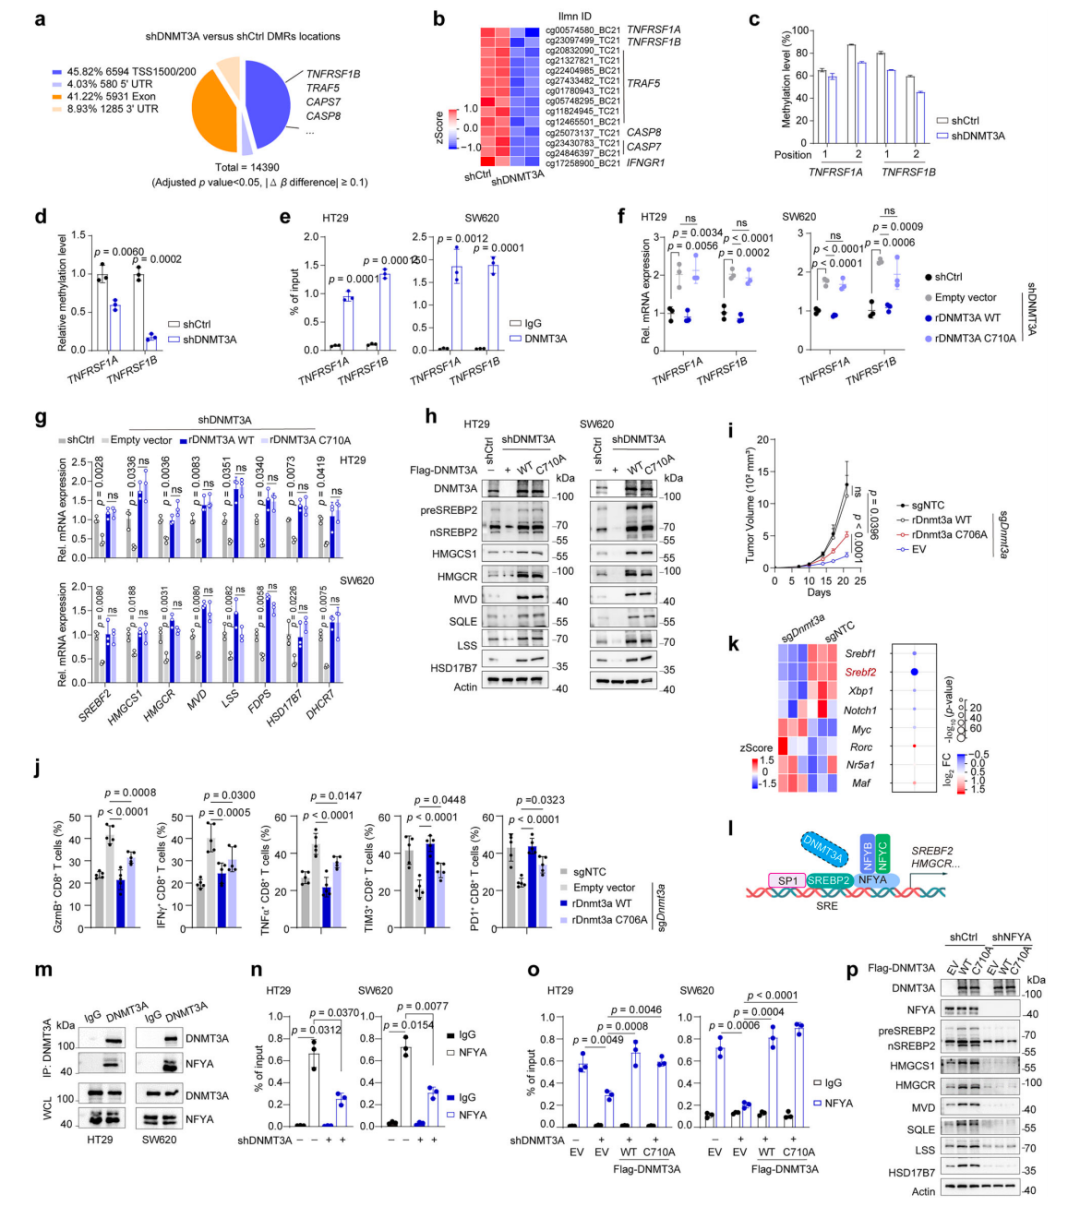
DNMT3A以甲基转移酶活性依赖和非依赖性方式调控TNF信号传导与胆固醇生物合成
为验证将ICIs疗法与Dnmt3a抑制疗法联合应用可能带来更显著的抗肿瘤疗效这一假说,研究人员对sgNTC及sgDnmt3a的MC38或CT26荷瘤小鼠给予抗PD-L1治疗,发现Dnmt3a缺失显著提高抗PD-L1应答,联合治疗促进CD8⁺ T细胞分泌GzmB、TNFα和IFNγ,并降低PD1、TIM3表达。鉴于现有DNMT3A抑制剂主要靶向其甲基转移酶活性,研究人员采用反义寡核苷酸(ASO)策略,筛选出ASO1可显著抑制DNMT3A蛋白表达,与抗PD-L1联用展现协同抗肿瘤效应。将其封装入表面修饰环状RGDyK的脂质纳米颗粒(LNPs)后,与单药治疗相比,LNPs ASO1联合治疗显著抑制肿瘤生长、延长生存期、增强CD8⁺ T细胞毒性分子产生并降低耗竭标志物,表明通过ASO抑制DNMT3A是一种极具前景的治疗策略,可增强肿瘤对ICB疗法的敏感性,且不引发显著的全身性毒性。临床相关性分析显示,TCGA-CRC队列中DNMT3A表达与CD8⁺ T细胞浸润呈负相关,免疫治疗无应答者DNMT3A升高。此外,CRC患者scRNA-seq再分析显示DNMT3A高表达肿瘤中胆固醇合成基因富集而CD8⁺ T细胞效应基因减弱,DNMT3A低表达患者对免疫治疗表现出更好的临床应答。这些数据表明DNMT3A调控TME重塑,并决定人类癌症患者对免疫治疗的疗效。
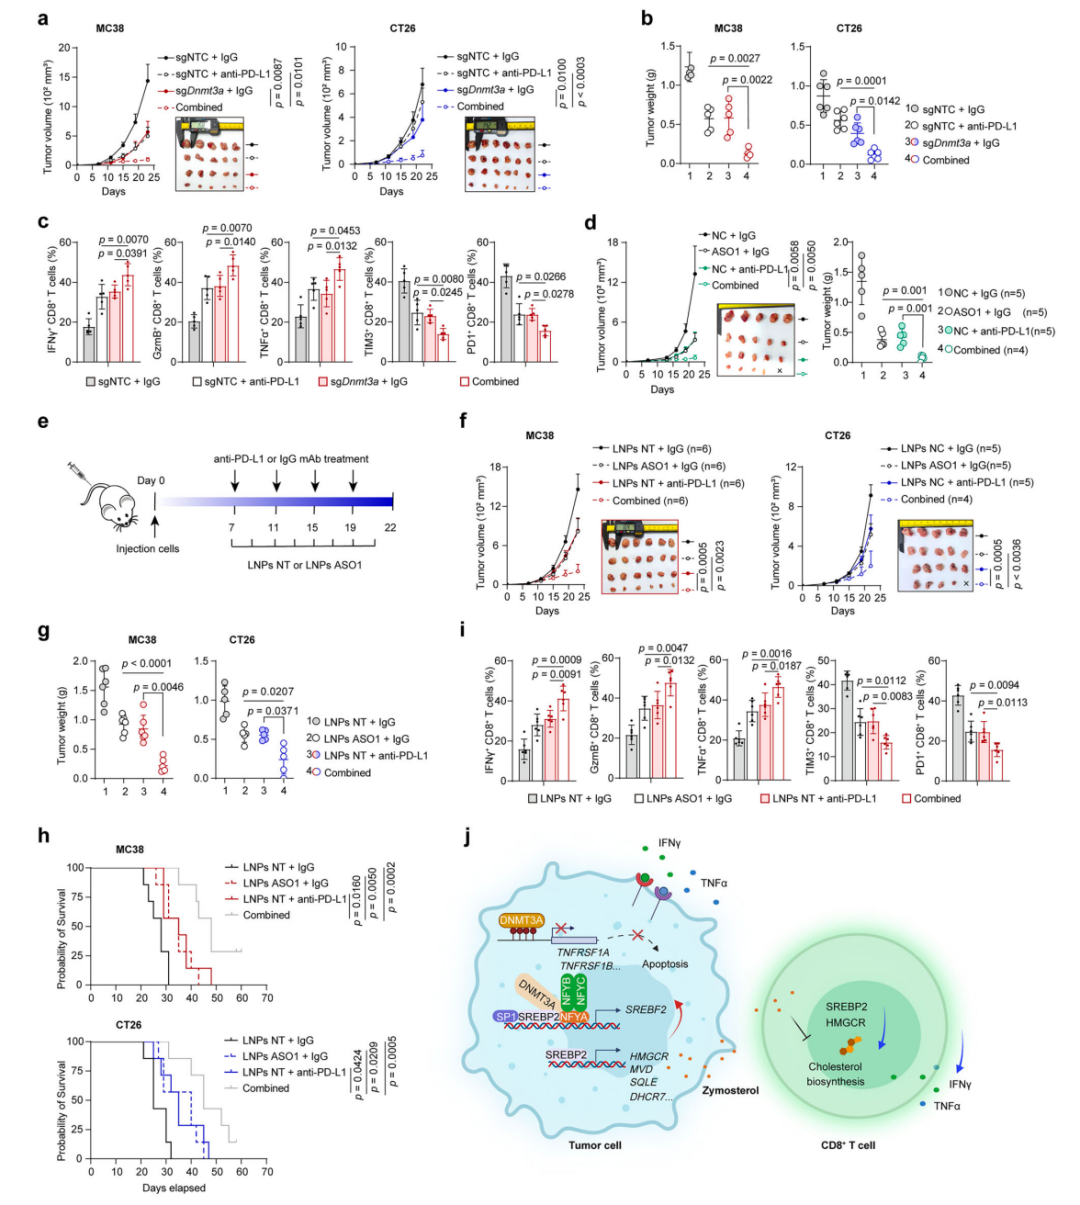
ASO靶向抑制DNMT3A增强癌细胞对ICB疗法的敏感性
总之,该研究揭示了DNMT3A通过依赖和不依赖甲基转移酶活性两种机制介导肿瘤免疫逃逸:前者下调TNFRSF1A/1B,使肿瘤细胞逃避TNFα诱导的凋亡;后者通过与NFYA互作激活胆固醇生物合成基因,削弱CD8⁺ T细胞效应功能,提示DNMT3A是增强抗肿瘤免疫的潜在治疗靶点。