
Cell Chemical Biology:解绶启/韩冬/陈文标/孙永华揭示FoxO1调控肝脏神经酰胺介导肝-β细胞轴新机制
肝脏FoxO1缺失通过肝源性C18/22/24神经酰胺导致胰腺β细胞缺陷
2026年10月,中国科学院水生生物研究所等相关研究人员在《Cell Chemical Biology》(IF:9)上发表了题为“Hepatic FoxO1 loss leads to pancreatic β cell deficiency via liver‑derived C18/22/24 ceramides”的研究论文,揭示了一条由肝脏转录因子叉头框蛋白O1(FoxO1)调控、以神经酰胺(CER)为关键信号分子、连接肝脏与胰岛β细胞的跨器官信号轴。这一发现为靶向FoxO1的降血糖策略提供了重要启示,也为水产养殖中高碳水化合物饲料的利用提供了新的理论指导。
亮点概述:
-
肝脏FoxO1缺失通过肝源性因子跨器官信号诱导胰腺β细胞凋亡。
-
FoxO1作为转录抑制因子直接抑制神经酰胺合酶2/4(Cers2/4)表达。
-
肝脏FoxO1缺失解除Cers2/4转录抑制,促进肝源性C18/22/24 CER产生。
-
肝源性C18/22/24 CER抑制AKT-mTORC1信号通路,进而促进 β 细胞的凋亡。
研究背景:
高血糖已成为现代生活方式中代谢综合征的普遍标志。肝脏葡萄糖生成(HGP)过多是高血糖的主要决定因素。FoxO1是一种关键转录因子,通过启动糖异生基因表达驱动HGP。靶向FoxO1的药物已被开发用于抑制高血糖。然而FoxO1也调控肝脏脂肪生成,其信号中断会诱导肝脏脂肪生成过度、脂质过度沉积以及脂质代谢物外排,威胁代谢稳态,形成治疗悖论。
抑制肝脏FoxO1同时保护胰腺β细胞是抗高血糖策略的核心,但超生理水平的脂质(如脂肪酸和鞘脂)会损伤胰腺β细胞。肝脏作为代谢枢纽通过特定代谢物的外排促进器官间通讯。尽管FoxO1在β细胞自主功能中的作用已明确,但肝脏FoxO1缺失时肝源性脂质是否及如何扰乱β细胞稳态尚不清楚。
研究结果:
首先研究人员构建了FoxO1突变斑马鱼模型(foxo1a⁻/⁻),发现与野生型(WT)相比,其糖异生基因表达和血糖降低,β细胞数量减少、β细胞身份基因表达下降。FoxO1抑制剂AS1842856在斑马鱼和小鼠中均重现了这一表型,表明FoxO1信号通路的阻断在抑制HGP的同时导致了胰腺β细胞缺陷。肝脏是FoxO1介导葡萄糖/脂质代谢的主要器官,为确定FoxO1是否以β细胞自主方式维持β细胞稳态,研究人员建立了肝脏特异性foxo1a转基因品系(TgLiverfoxo1a),发现其可挽救foxo1a⁻/⁻斑马鱼的葡萄糖、糖异生基因表达及β细胞数量、胰岛素和β细胞身份基因表达,证明肝源性因素介导了β细胞缺陷。用AAV8-shRNA建立肝脏特异性Foxo1敲低(sh-Foxo1)小鼠模型,同样观察到血糖降低伴随β细胞质量、Ins1/2表达和血浆胰岛素水平下降。这些结果表明肝脏FoxO1缺失以β细胞缺陷为代价抑制了HGP。进一步检测foxo1a⁻/⁻斑马鱼和sh-Foxo1小鼠胰岛的凋亡状态并结合肝细胞条件培养基处理β细胞的体外换液实验,证明肝脏FoxO1缺失通过肝源性因子诱导胰腺β细胞凋亡。
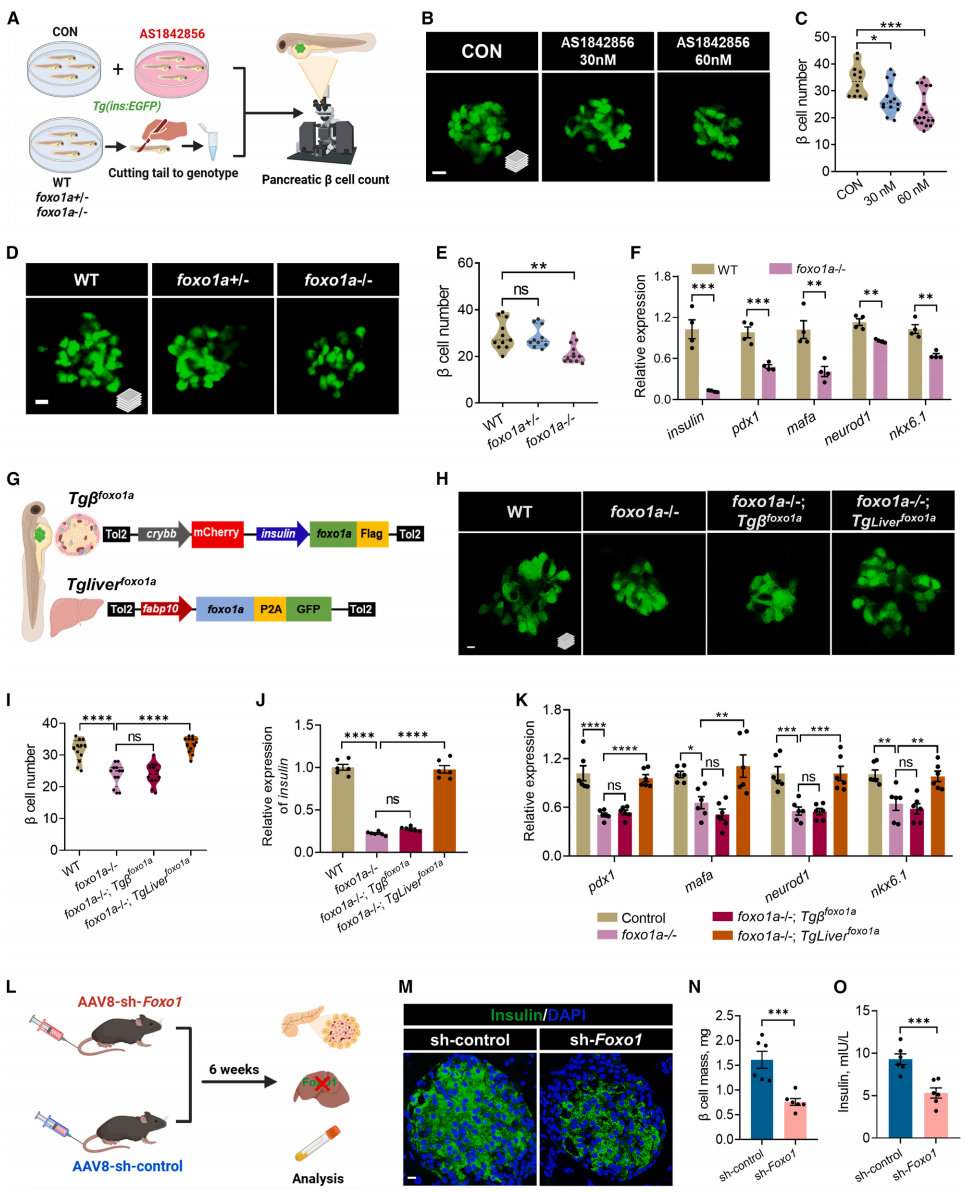
肝脏 FoxO1 的缺失导致胰腺β细胞缺陷
为确定β细胞凋亡是否由某些肝源性脂质引起,研究人员对sh-Foxo1小鼠肝脏和血浆脂质组学分析,发现与sh-control相比,sh-Foxo1组CER、游离脂肪酸(FFA)和甘油三酯(TG)类别显著增加。虽然饱和脂肪酸(SFAs)已被报道触发β细胞减少和功能障碍,但脂质组学数据显示,在sh-Foxo1小鼠中显著增加的是5种不饱和脂肪酸(USFAs),而非SFAs,表明非FFA脂质可能诱导β细胞缺陷。值得注意的是,与FFA和TG相比,CER类别倍数变化最高,且非羟基脂肪酸鞘氨醇(CER-NS)亚类贡献了CER的增加,肝脏和血浆总CER的含量增加进一步证实了这一点。此外,在斑马鱼模型中,foxo1a⁻/⁻组肝脏总CER含量增加,可被TgLiverfoxo1a而非Tgβfoxo1a挽救。药理学实验进一步证实,促进CER合成(地塞米松、鞘磷脂)会减少β细胞数量,而抑制其合成(霉素菌素、ALT-007)则可挽救β细胞缺陷。这些结果表明,即使在高血糖状态下,肝脏来源的CER也是肝脏FoxO1缺失引发β细胞凋亡的关键候选因子之一。
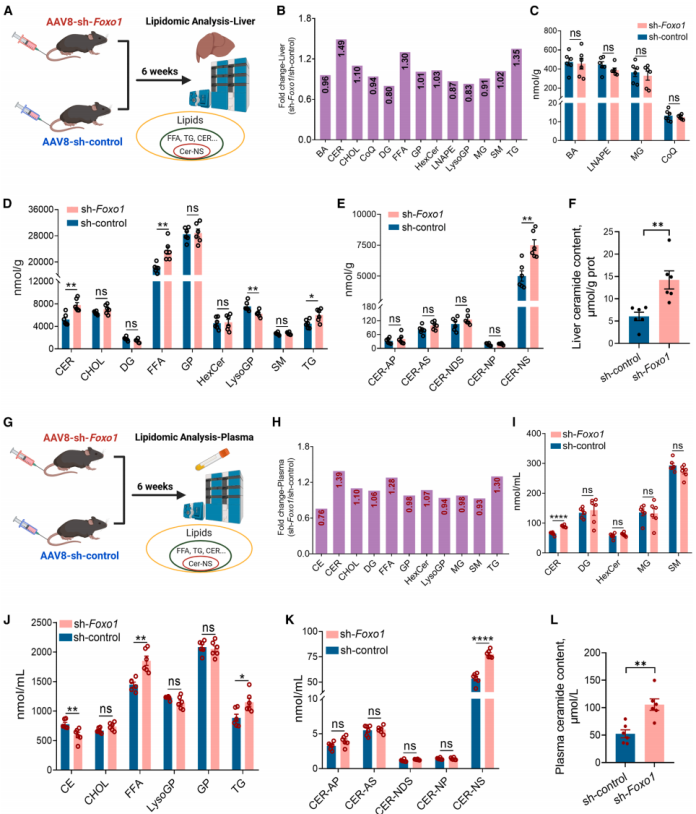
肝脏FoxO1缺失增加肝源性CER-NS、FFA和TG
为鉴定诱导β细胞缺陷的具体CER,研究人员从脂质组学数据中筛选了所有CER-NS亚类,发现Cer(d18:1/18:0)(C18)、Cer(d18:1/22:0)(C22)和Cer(d18:1/24:0)(C24)三种CER在sh-Foxo1小鼠的肝脏和血浆以及foxo1a⁻/⁻斑马鱼肝脏中均显著升高。功能实验表明,C18/22/24均可升高小鼠原代β细胞中caspase-3信号强度和Min-6细胞凋亡率,减少斑马鱼β细胞数量并增加caspase3a和BAX表达,提示肝源性C18/22/24 CER导致β细胞凋亡。机制上,sh-Foxo1小鼠和foxo1a⁻/⁻斑马鱼β细胞中mTORC1活性标志物pS6Ser240/244及AKT活性标志物pAKTSer473和pAKTThr308均降低。AKT抑制剂MK-2206和capivasertib可降低Min-6细胞pS6Ser240/244信号强度,一致地,C18/22/24 CER可降低Min-6细胞中pS6Ser240/244、pAKTSer473和pAKTThr308。此外,还发现蛋白磷酸酶2A(PP2A)水平在foxo1a⁻/⁻斑马鱼、sh-Foxo1小鼠胰岛及C18/22/24处理的原代β细胞中显著升高。这些结果表明肝源性C18/22/24 CER通过PP2A抑制AKT-mTORC1激活,从而诱导β细胞凋亡。进一步研究显示,肝脏Cers2/4的转录水平上调是C18/22/24 CER产出增加的主要原因,而FoxO1作为Cers2/4的转录抑制因子发挥作用。
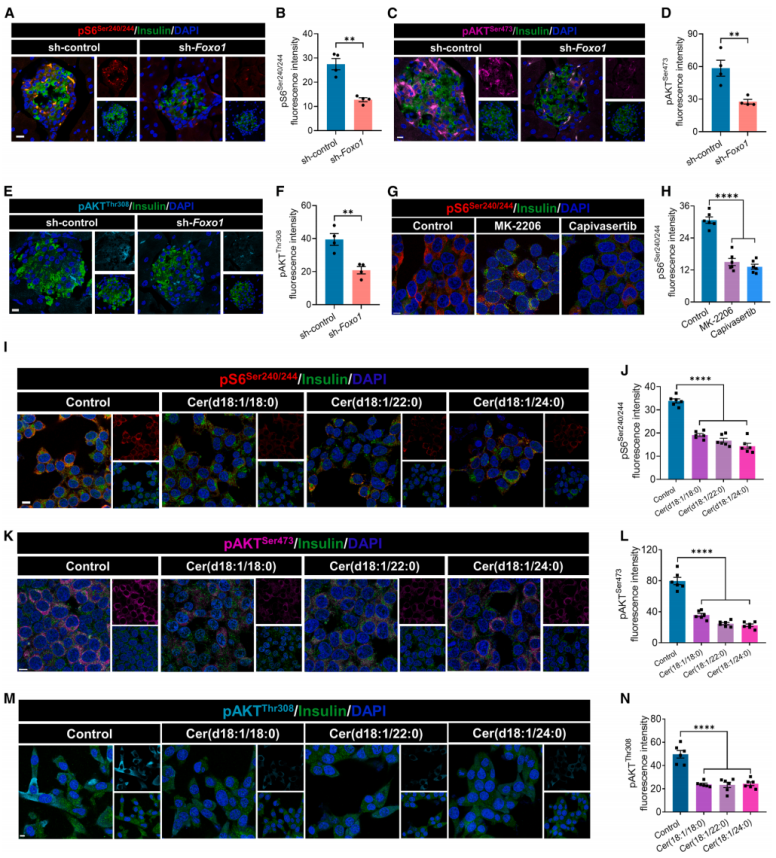
C18/22/24 CER通过抑制 AKT-mTORC1 通路促进 β 细胞凋亡
总之,本研究阐明了肝脏 FoxO1 的缺失会解除对 Cers2/4 的转录抑制,从而增加肝源性C18/22/24 CER的产生。这些CER随后抑制AKT-mTORC1信号,导致β细胞凋亡。这条由 FoxO1 调控CER合成所介导的“肝脏-β细胞”跨器官的信号传导可能会削弱靶向 FoxO1 的降糖策略的治疗效果。